Die angeborene Neurofibromatose Typ 1 (NF1) ist mit einer erhöhten Tumorprädisposition assoziiert. Das Spektrum der klinischen Manifestationen ist hochvariabel und entsprechend individualisiert wird über die Kontrolle und Behandlung bei NF1-assoziierten Tumoren entschieden.
Die NF1 ist mit einer Inzidenz von 1/3 000 Lebendgeburten das häufigste bekannte Tumorprädispositionssyndrom [1] sowie die häufigste Neurofibromatose neben der NF2 und NF3. Die Erkrankung geht auf eine Mutation im NF1-Gen auf Chromosom 17 zurück, die den Ausfall des Tumorsuppressors Neurofibromin zur Folge hat und u. a. zu einer Überaktivierung des MAPK(mitogen-activated protein kinase)-Signalwegs führt. Dabei folgt die NF1 (früher: Morbus Recklinghausen) einem autosomal dominanten Erbgang, sodass bei etwa der Hälfte der Betroffenen die Familienanamnese positiv ist.
Die klinische Manifestation ist ausgesprochen variabel und reicht von sehr milden bis hin zu sehr schweren Verläufen. Als Multisystemerkrankung beeinflusst die NF1 die Entwicklung der Muskel-, Knochen- und Nervenkonstitution [1]. Die Erkrankung ist bei Frauen wie Männern mit einer Reduktion der durchschnittlichen Lebenserwartung um 8 –15 Jahre assoziiert, was in erster Linie malignen Neubildungen sowie kardiovaskulären Ursachen geschuldet ist [2]. Genetisch kann eine Variation oder ein Volltypus der NF1 zugrunde liegen.
Genetische Beratung und Diagnose
Die S2k-Leitlinie zu Diagnostik und Therapie peripherer Nerventumoren schlägt vor, Personen eine genetische Beratung anzubieten, bei denen 2 oder mehr Nerventumoren, ein plexiformer Nerventumor oder ein Nerventumor und Erkrankungsalter vor dem 30. Lebensjahr vorliegen. Ebenso, wenn Betroffene besorgt sind, dass eine NF-Erkrankung bestehen könnte.
Ziel der genetischen Beratung ist zunächst die Besprechung der individuell vorhandenen körperlichen Merkmale. Weitere potenzielle Beratungsthemen neben der Abwägung des möglichen Nutzens einer genetischen Abklärung umfassen z. B. Kinderwunsch und Diagnostik bei Familienangehörigen. Da häufig auch kognitive Defizite und Entwicklungsstörungen bestehen, erfolgt die Beratung präferenziell gemeinsam mit einem Familienmitglied bzw. einer betreuenden Person [1].
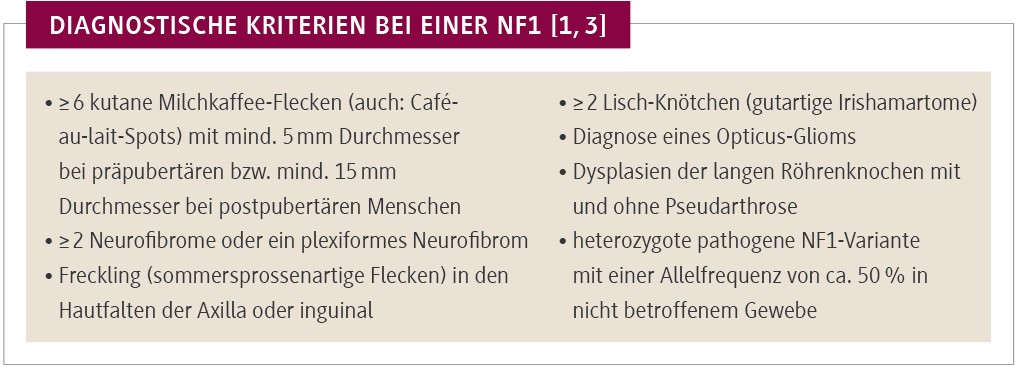
Eine NF1 kann diagnostiziert werden, wenn mindestens 2 von 7 klinischen Kriterien zutreffen (s. Kasten). Treffen die Kriterien bereits bei einem Elternteil zu, muss das Kind einer Konsensus-Empfehlung zufolge nur eines dieser Kriterien erfüllen [2]. Die Mehrzahl der Betroffenen lässt sich bereits im Kindesalter diagnostizieren, ohne dass eine zusätzliche Bildgebung oder genetische Testung erforderlich ist [3]. Oftmals treten neurokutane Manifestationen auf, wobei Pigmentierungsstörungen und exophytische Tumoren, ophthalmologische Störungen und vereinzelte Nerventumoren führend sind. Dass sich oberflächliche Tumoren häufig schon klinisch bzw. über bildgebende Verfahren gut erkennen lassen, erleichtert auch die Früherkennung der NF1.
Das Risiko, im Verlauf einen malignen peripheren Nervenscheidentumor oder einen gastrointestinalen Stromatumor (GIST) zu entwickeln, wird mit 8 –13 bzw. 7 % angegeben [1]. Bei Frauen ist auch das erhöhte Brustkrebsrisiko zu berücksichtigen, das sich potenziell früher als bei Patientinnen ohne NF1-Diagnose entwickeln und ggf. auch ein schlechteres 5-Jahres-Überleben nach sich ziehen kann [4].
Altersadaptierte Untersuchungsintervalle
Nicht alle Betroffenen benötigen in jedem Lebensalter gleichermaßen umfassende Screening-Untersuchungen. Klinische Basis-Untersuchungen können zumeist auch in der allgemein- bzw. kinderärztlichen Praxis vorgenommen werden. Spezialisierte Zentren sind derzeit noch rar, die Wartezeiten können aus Kapazitätsgründen bei Neudiagnosen länger ausfallen. Die Anbindung an eine spezialisierte Einrichtung wird aber gerade initial bzw. für komplexe Fälle empfohlen [5]. Ein erstes Screening sollte mit einer Ganzkörper-MRT erfolgen, an die sich ggf. regelmäßige Kontrolluntersuchungen der einzelnen Tumoren anschließen. Als NF1-spezifische Laborparameter sind das (bei NF1 oftmals erniedrigte) Vitamin D3 sowie eine Bestimmung des Hormonstatus und der Metanephrine im Serum (Abbauprodukte von Adrenalin/Noradrenalin) aufgeführt [5].
Therapieoptionen
Je nach Ätiologie einer Tumormanifestation kann es sinnvoll sein, den Patienten bzw. die Patientin in einem interdisziplinären NF-Board vorzustellen. Prinzipielle Behandlungsstrategien umfassen bei Nerventumoren die reine Beobachtung, operative Resektionsverfahren unter Schonung der Nervenfunktion, Teilresektionen plus Zusatztherapie, medikamentöse Ansätze im Sinne eines Heilversuchs (z. B. mit EGFR-, MEK- oder mTOR-Inhibitoren), Radiotherapie sowie kombinierte Therapieansätze [1].
Vor 5 Jahren wurde als erste medikamentöse Therapieoption der orale selektive MEK-1/2-Inhibitor Selumetinib zur Behandlung von Kindern und Jugendlichen ab 3 Jahren zugelassen. Indiziert ist diese Therapie bei symptomatischen, plexiformen Neurofibromen, welche inoperabel sind. Die Zulassung basierte auf einer Phase-II-Studie (n = 50), in der bei 68 % der Teilnehmenden ein bestätigtes Tumoransprechen (Reduktion des Tumorvolumens um ≥ 20 %) nachgewiesen wurde [6]. Seit 2025 ist Selumetinib zudem bei erwachsenen NF1-Betroffenen zugelassen, nachdem die randomisierte, placebokontrollierte und doppelblinde Phase-III-Studie KOMET auch bei Erwachsenen mit symptomatischen, inoperablen plexiformen Neurofibromen ein bestätigtes partielles Tumoransprechen ergeben hatte (20 vs. 5 %; Unterschied signifikant: p = 0,01) [7].